


Białka budują wszystkie organizmy, a różnorodność ich struktur i funkcji jest ogromna. Jak jednak biochemicy i biolodzy molekularni wydobywają jedno wybrane białko spośród tysięcy innych obecnych w komórce? Poniżej opisujemy po kolei metody, którymi się to robi – od rozbicia komórek i wirowania, przez wysalanie i dializę, po kolejne rodzaje chromatografii i HPLC.
W skrócie: oczyszczanie białka to seria kroków, z których każdy rozdziela białka według innej cechy: gęstości (wirowanie), rozpuszczalności (wysalanie), wielkości (dializa, filtracja żelowa), ładunku (chromatografia jonowymienna) albo zdolności do wiązania określonej cząsteczki (chromatografia powinowactwa). Po każdym kroku sprawdza się, czy białko wciąż jest w próbce i czy rośnie jego aktywność specyficzna.
1. Skąd wziąć białko i jak sprawdzić, że wciąż tam jest?
Najpierw trzeba wybrać źródło białka. Hemoglobinę izoluje się z czerwonych krwinek, a białka kompleksu cytochromowego – na przykład z liści. Gdy mamy już materiał, potrzebny jest test identyfikujący, który potwierdzi, że szukane białko rzeczywiście się w nim znajduje. Test powtarza się na kolejnych etapach oczyszczania, bo białko może po drodze zostać utracone albo ulec denaturacji, czyli utracić prawidłową strukturę, a wraz z nią funkcję. Wiele enzymów, np. polimeraza DNA, traci aktywność, gdy przechowuje się je w nieodpowiednich warunkach.
Najłatwiej przygotować test dla enzymu: wystarczy dostarczyć mu substratów i sprawdzić, czy powstaje produkt. Przykładem jest dehydrogenaza mleczanowa, która przekształca mleczan w pirogronian, redukując przy tym NAD+ do NADH. Postęp reakcji łatwo zmierzyć, bo NADH pochłania światło o długości fali 340 nm, a NAD+ nie. Wzrost absorbancji w czasie, np. w ciągu minuty, mówi o aktywności enzymu.
Ważna jest też ilość białka w próbce. Dzieląc aktywność enzymu przez masę białka, otrzymujemy aktywność specyficzną, np. 3 U/mg (U – jednostka enzymatyczna). Im dalej posunięte oczyszczanie, tym mniej w próbce innych białek i tym wyższa powinna być aktywność specyficzna. Jej maksymalizacja jest w praktyce celem całego procesu.
Stężenie białka mierzy się spektrofotometrem. Dla roztworów o znanych stężeniach odczytuje się absorbancję i wykreśla krzywą kalibracyjną. Absorbancję próbki o nieznanym stężeniu odnosi się potem do tej krzywej.
2. Homogenizacja i wirowanie różnicowe
Białko znajduje się w komórkach pełnych innych białek, dlatego materiał trzeba sfrakcjonować, czyli podzielić na frakcje, z których jedna będzie zawierać interesujące nas białko:
- Rozrywamy błony komórkowe – powstaje homogenat komórkowy.
- Homogenat wirujemy: ciężkie fragmenty komórek opadają na dno jako osad, a nad nim zostaje roztwór, czyli supernatant.
- Pobieramy frakcję, w której spodziewamy się białka, i wykonujemy na niej test identyfikujący. Frakcja o największej aktywności idzie do dalszego oczyszczania.
Wirowanie różnicowe polega na wirowaniu supernatantu przy coraz większych przyspieszeniach. Przykładowo przy 500 g w osadzie znajduje się frakcja jądrowa; supernatant wirowany przy 10 000 g daje w osadzie frakcję mitochondrialną, a przy 100 000 g osadzają się mikrosomy, w supernatancie zostaje zaś cytozol. To wartości orientacyjne – dobiera się je do konkretnego materiału.
Wirowanie różnicowe
3. Wysalanie
Rozpuszczalność większości białek maleje w stężonych roztworach soli i białka wytrącają się jako osad – to zjawisko wysalania. Różne białka wytrącają się przy różnych stężeniach soli, co pozwala je frakcjonować. Najczęściej używa się siarczanu amonu: fibrynogen wytrąca się już w roztworze o stężeniu ok. 0,8 mol/dm3, a albumina osocza dopiero przy ok. 2,4 mol/dm3. Wysalanie służy też do zagęszczania rozcieńczonych roztworów białek.
4. Dializa
Po wysalaniu białko zawiera dużo soli, którą trzeba usunąć. Służy do tego dializa. Roztwór białka umieszcza się w woreczku z półprzepuszczalnej błony (np. z pochodnych celulozy), której pory działają jak sito. Woreczek zanurza się w dużej objętości buforu. Duże cząsteczki białek zostają w środku, a małe cząsteczki i jony, np. soli, dyfundują na zewnątrz, aż ich stężenia po obu stronach błony się wyrównają. Bufor wymienia się kilkakrotnie. Dializa dobrze usuwa substancje małocząsteczkowe, ale nie rozdziela białek od siebie i bywa długotrwała.

5. Chromatografia filtracji żelowej (sączenie molekularne)
Wysalanie i dializa są tanie, ale mało dokładne. Znacznie lepszy rozdział daje chromatografia. W filtracji żelowej roztwór białek nakłada się na kolumnę wypełnioną porowatymi ziarnami silnie uwodnionego, nierozpuszczalnego polimeru – dekstranu, agarozy lub poliakryloamidu (handlowe nazwy to np. Sephadex, Bio-Gel, Sepharose; ziarna mają średnicę ok. 0,1 mm).
Małe cząsteczki wnikają do porów ziaren i pokonują przez to dłuższą drogę, a duże się w nich nie mieszczą i przepływają tylko między ziarnami. Dlatego duże cząsteczki opuszczają kolumnę jako pierwsze, średnie – później, a najmniejsze – na końcu. Wypływający roztwór zbiera się do kolejnych probówek, a szukane białko znajduje się w jednej z frakcji. Rozdział trwa od pół godziny do kilku godzin, w zależności od żelu i rozdzielanych białek.
6. Chromatografia jonowymienna
Ta metoda rozdziela białka według ładunku elektrycznego. Ładunek białka zależy od pH roztworu: w pH niższym od punktu izoelektrycznego białko ma ładunek dodatni, a w wyższym – ujemny. Kolumnę wypełnia się ziarnami z przyłączonymi grupami naładowanymi. Wymieniacze anionowe (np. z grupami dietyloaminoetylowymi, DEAE) mają ładunek dodatni i wiążą białka naładowane ujemnie, a wymieniacze kationowe (np. z grupami karboksymetylowymi, CM) mają ładunek ujemny i wiążą białka naładowane dodatnio.
Białka o przeciwnym ładunku zatrzymują się w kolumnie, a pozostałe przez nią przepływają. Związane białka wymywa się (eluuje) roztworem o stopniowo rosnącym stężeniu soli – jony soli konkurują z białkami o miejsca na złożu – albo zmieniając pH. Białka związane słabiej schodzą z kolumny wcześniej, a silniej – później. Więcej o tym, skąd biorą się ładunki aminokwasów i białek, przeczytasz w tekście Punkt izoelektryczny.

7. Chromatografia powinowactwa
To jedna z najskuteczniejszych metod, bo wykorzystuje zdolność białka do swoistego wiązania określonej cząsteczki. Przykład: chcemy wyizolować konkanawalinę A – roślinną lektynę, która wiąże glukozę. Surowy ekstrakt przepuszcza się przez kolumnę z ziarnami żelu, do których kowalencyjnie przyłączono reszty glukozy. Konkanawalina A wiąże się z nimi i zostaje w kolumnie, a większość pozostałych białek przepływa. Następnie kolumnę przemywa się stężonym roztworem glukozy: wolna glukoza konkuruje z glukozą przyłączoną do złoża i „wypycha” z niej białko, które spływa już oczyszczone.
Podobnie izoluje się białka wiążące DNA, np. czynniki transkrypcyjne. Do złoża przyłącza się wtedy fragmenty DNA o sekwencji, którą rozpoznaje szukane białko. Po związaniu białka kolumnę przemywa się roztworem o dużym stężeniu soli, który osłabia oddziaływania białka z DNA i uwalnia je ze złoża.
Metodę stosuje się też do oczyszczania białek otrzymanych przez ekspresję sklonowanych genów. Do genu dołącza się sekwencję kodującą kilka dodatkowych reszt histydyny na jednym z końców białka – tzw. etykietkę histydynową (His-tag). Takie białko przepuszcza się przez kolumnę z unieruchomionymi jonami niklu(II). Pierścienie imidazolowe histydyn tworzą z jonami niklu wiązania koordynacyjne, więc białko z etykietką zostaje w kolumnie, a inne przepływają. Na koniec wymywa się je roztworem imidazolu, który konkuruje z histydynami o jony metalu.

W tym wariancie do ziaren żelu przyłączone jest przeciwciało, które swoiście wiąże wybrane białko. Białko odczepia się, przemywając kolumnę kwaśnym buforem, który zrywa wiązanie z przeciwciałem.
Chromatografia powinowactwa wykorzystuje więc naturalne pary wiążących się cząsteczek: receptor – ligand, enzym – substrat (lub inhibitor) czy antygen – przeciwciało.
8. HPLC – wysokosprawna chromatografia cieczowa
Ulepszeniem chromatografii kolumnowej jest HPLC (ang. high-performance liquid chromatography). Kolumnę wypełniają tu bardzo drobne ziarna, o średnicy kilku mikrometrów. Dzięki temu powierzchnia oddziaływań jest dużo większa, a rozdział – znacznie dokładniejszy. Przez tak drobne wypełnienie ciecz nie popłynie sama, dlatego fazę ruchomą tłoczą pompy pod ciśnieniem rzędu kilkudziesięciu, a nawet kilkuset barów.
Zasada rozdziału jest taka sama jak w innych chromatografiach kolumnowych: związki, które silniej oddziałują z wypełnieniem kolumny niż z fazą ruchomą, przepływają wolniej. Detektor (najczęściej spektrofotometryczny – białka mierzy się zwykle przy 280 nm lub 214–220 nm) rejestruje wykres zwany chromatogramem: na osi poziomej jest czas, a na pionowej sygnał detektora. Każdy pik odpowiada innej substancji. Substancję rozpoznaje się po czasie retencji, porównując go z wzorcami, a pole powierzchni piku mówi o jej ilości. Analiza jednej próbki trwa zwykle od kilku do kilkudziesięciu minut.
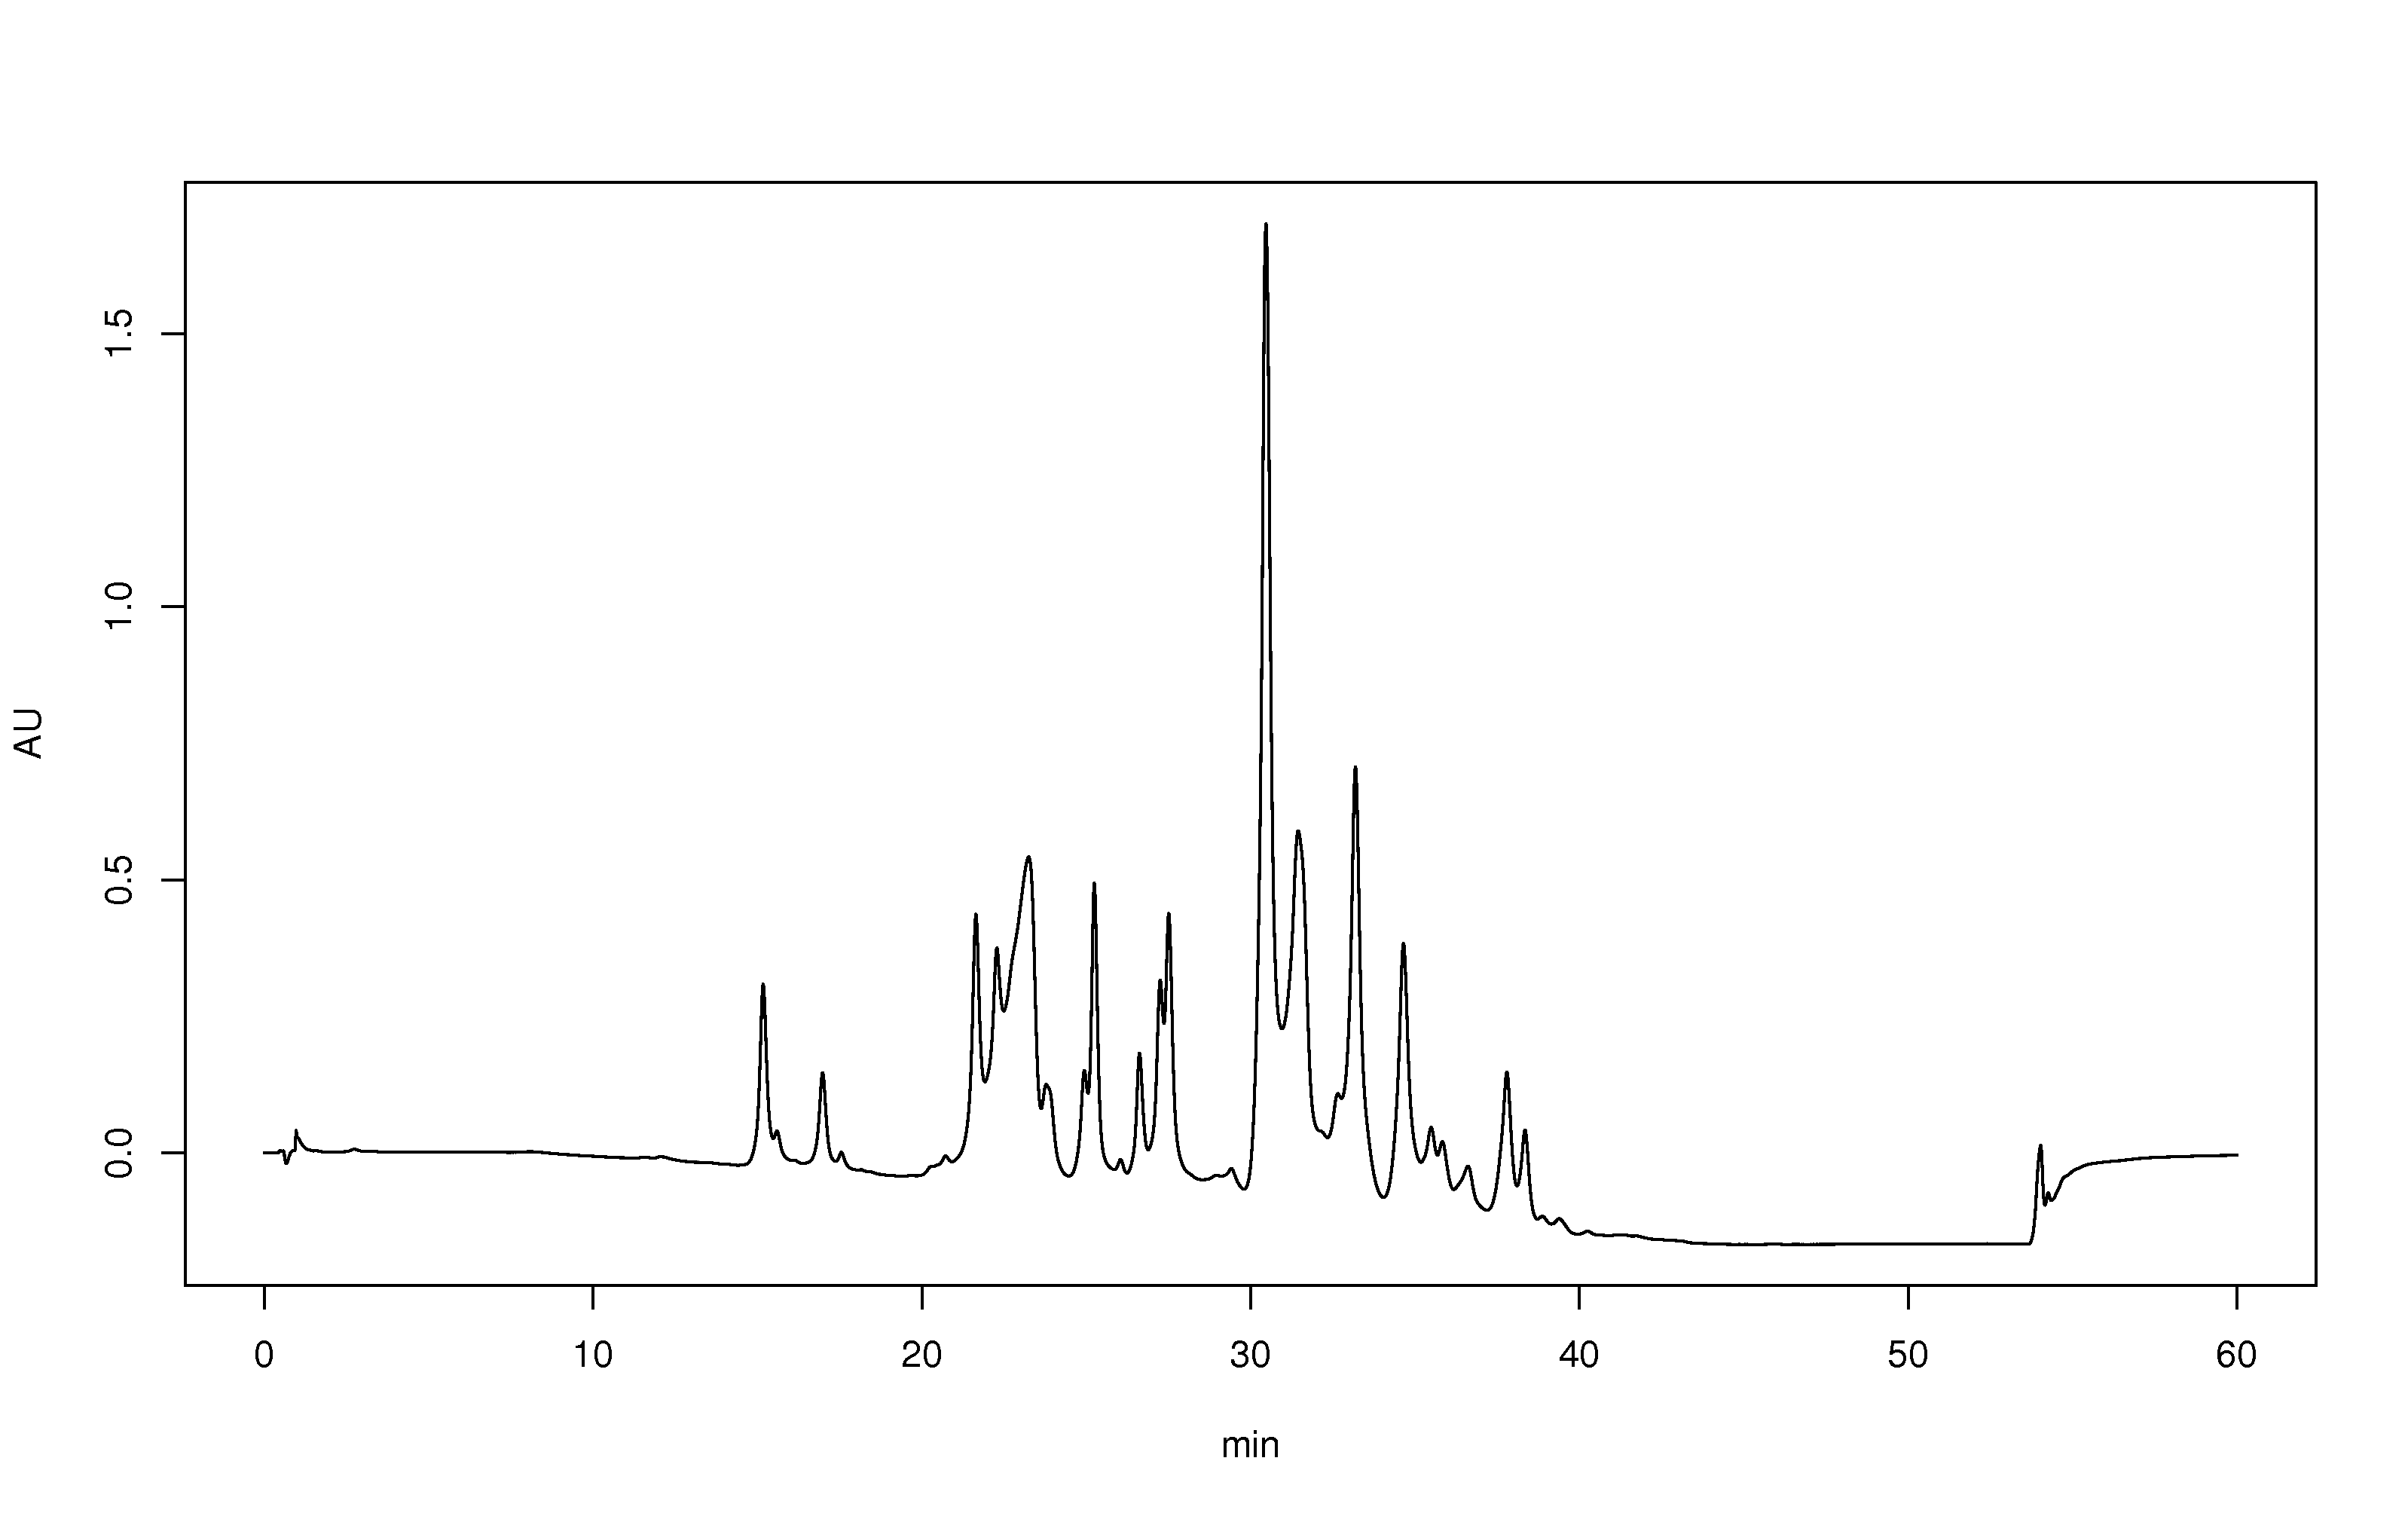
Chromatogram HPLC złożonej mieszaniny (perfum) – każdy pik to inny składnik (źródło: Wikimedia Commons)
Podsumowanie – metody w jednej tabeli
| Metoda | Rozdział według | Do czego służy |
|---|---|---|
| Wirowanie różnicowe | wielkości i gęstości struktur | wstępny podział homogenatu na frakcje |
| Wysalanie | rozpuszczalności w roztworach soli | wstępne frakcjonowanie i zagęszczanie |
| Dializa | wielkości cząsteczek | usuwanie soli i małych cząsteczek |
| Filtracja żelowa | wielkości cząsteczek | rozdział białek o różnej masie |
| Chromatografia jonowymienna | ładunku | rozdział białek o różnym punkcie izoelektrycznym |
| Chromatografia powinowactwa | swoistego wiązania | izolacja jednego białka w jednym kroku |
| HPLC | oddziaływań z wypełnieniem (różne typy złóż) | szybki, bardzo dokładny rozdział i analiza |
Jeśli chcesz rozdzielić i zobaczyć nie białka, lecz DNA, zajrzyj do tekstu Jak rozdzielić i zobaczyć DNA? Przewodnik po elektroforezie.
Tekst powstał z połączenia sześciu części cyklu „Jak oczyścić białko?” (2010–2011); w październiku 2026 r. uporządkowany i poprawiony.
Testy i zadania maturalne z odpowiedziami: Skład chemiczny organizmów →
